



出口美国医疗器械 FDA 企业注册(Establishment Registration)+ 产品列名 Listing 及续期
法规依据:21 CFR Part 807,CDRH医疗器械;⚠️ 和前面食品FDA是两套完全独立体系,医疗器械是【每年】续期,不是偶数年
核心区分:
✅ 企业设施注册(工厂注册):工厂主体备案,每年要年审续费
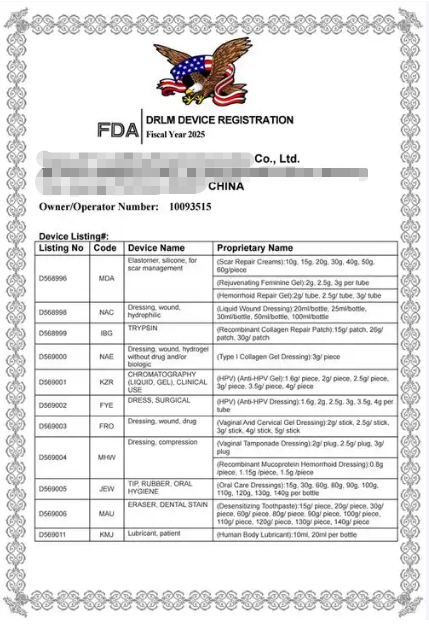
✅ 产品列名 Listing:每一款上市产品登记,和工厂注册绑定
✅ 上市通路(510(k)/De Novo/PMA):产品上市许可,这个许可本身没有到期、不需要每年续,只要工厂注册+列名有效就可以持续销售
深圳方圆盛世企业服务,十余年企业专业服务经验,助力企业稳妥拿下企业资质,项目申报咨询热线:400-090-3278
一、哪些境外工厂必须注册
中国工厂只要生产、加工、组装、分装、灭菌、包装、贴标用于美国市场的医疗器械,就需要注册;
一类Class I(低风险):多数可豁免510(k),但工厂注册+产品列名依然要做
二类Class II:一般需要510(k) clearance + 工厂注册+列名
三类Class III:PMA批准 + 工厂注册+列名
✅ 豁免场景:单纯贸易商、纯仓储(不改变产品)、单纯运输;进口商本身不需要工厂注册,但要做进口合规、标签、QSR等
境外工厂强制:美国代理人 U.S. Agent(真实美国实体,FDA官方联络窗口,接收稽查、扣留、召回通知;美代失联直接导致注册失效、扣货)
二、注册前置条件 & 资料清单
1. FURLS账号(FDA统一系统,和食品FURLS是同一个登录入口,但业务分开)
2. 美国代理人授权书(U.S. Agent Agreement,美代需要在FDA系统内确认同意担任代理)
3. 工厂完整英文地址、联系人、电话邮箱、DUNS邓白氏编码(推荐准备,核验用)
4. 工厂活动类型:生产/组装/灭菌/包装等
5. 产品信息:分类名称、产品代码、上市通路(Exempt/510k/PMA/De Novo)、型号、标签信息
6. QSR(21CFR820质量体系):一类豁免部分条款,二三类强制满足QSR,FDA可远程或现场稽查
注册成功后获得:
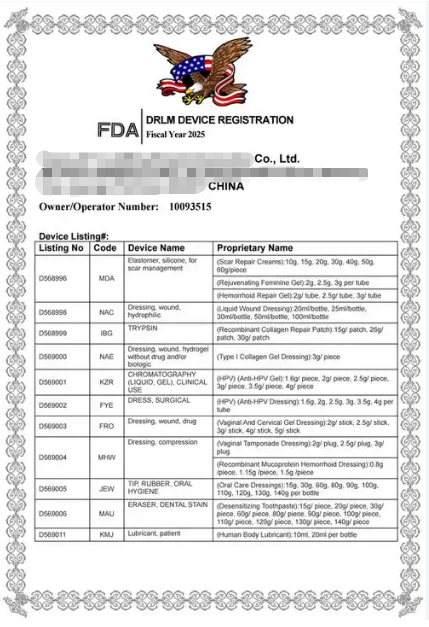
Owner/Operator Number(企业主体号)
FEI(Facility Establishment Identifier,设施号)
每款产品对应Listing记录
表单:初始注册用 FDA 2891;产品列名 FDA 2892
三、年费(MDUFA医疗器械用户费)
每年FDA会更新年费金额,企业注册年费是交给FDA国库,在线支付
注意:年费是【设施注册费】,不是产品认证费;一个工厂一个年费,同厂多款产品只交一笔年费,产品列名本身不单独收费
时间窗口:每年 10月1日 — 12月31日(FDA财年更新窗口),必须在此窗口期完成年度续期+信息确认,无宽限期
窗口期结束未完成续期:注册直接失效,货物触发Import Alert 99-34,到港直接扣留DWPE(不经查验直接扣)
四、续期规则(重点,和食品FDA最大差别)
1. 周期:一年一续,每年都要操作,不分奇偶年
窗口期:每年10.1–12.31,确认工厂信息、美代、全部产品列名;哪怕今年没有任何变更,也必须登录系统确认,才算完成年度续期
2. 两种续期情形
简易续期:工厂地址、法人、美代、产品清单全部没变,直接确认信息、缴纳年费
变更续期:同步更新信息(换美代、搬迁、新增/停产产品、更名),变更项原则上发生后30天内就要更新,不要等到年底续期窗口才改
3. 产品列名Listing的更新
新增型号、停产产品、产品名称/标签变更,随时可以更新;年底续期时必须复核全部产品清单
510(k) clearance本身长期有效,不需要每年重新提交510(k);但对应的产品必须保持Listing有效、工厂注册有效
五、信息变更即时上报(不等年底)
发生以下变化,30天内必须在FURLS更新:
工厂搬迁、地址变更
更换美国代理人(风险最高,很多企业踩坑)
工厂更名、所有权变更
新增产线、新增医疗器械品类
永久停产、不再销往美国 → 注销注册
六、常见误区(高频踩坑)
❌ 误区1:510(k)证书每年要续
✅ 纠正:510(k) clearance、De Novo、PMA是上市许可,证书本身永久有效,不会过期;失效的是【工厂年度注册】,注册失效=产品不能进口销售,510(k)本身不会作废,等注册恢复后可以继续用
❌ 误区2:一类豁免510(k)就不用注册列名
✅ 纠正:绝大多数Class I豁免510(k),但工厂注册+产品Listing强制,不注册照样扣货
❌ 误区3:美代随便找个邮箱/虚拟地址
✅ 纠正:FDA会核验美代,需要美代在系统内确认授权;虚假美代直接注销注册,列入预警
❌ 误区4:注册费交完就万事大吉
✅ 纠正:二三类要满足QSR 820、标签合规、UDI(唯一器械标识)、不良事件上报MDR;FDA随时可以安排现场稽查
七、失效后果
海关FDA扣留、拒绝入境、退运(Import Alert 99-34)
企业列入违规名单,后续查验率大幅升高
属于FD&C Act违规,可处罚、禁止进口
八、配套合规清单(和注册并行)
1. UDI:多数二类、三类强制UDI,在GUDID数据库上传
2. QSR 21CFR820质量体系(ISO13485是常用支撑,但FDA不认ISO证书直接替代QSR)
3. 英文标签、说明书、风险评估、生物相容性(按需)
4. 不良事件上报、召回流程
5. 进口商责任:进口商也有验证、记录、投诉、召回义务